工业萃取是用一种溶剂把目标物从另一种液体里拉出来:同样的溶剂分三次用,多拿十二个点
发布于 2027-03-27|相关行业:化工
先说清楚:这里的「萃取」是工业液液萃取
搜「萃取」,下拉框里混着很多意思:萃取精华、萃取面膜、萃取一张照片里的颜色,还有「萃取」这个词在日常口语里的泛指。它们跟工厂里的萃取不是一回事。
工业上说的萃取,全称是液液萃取:用一种与原料液互不相溶(或只微溶)的液体,把原料液里的某一种目标物拉过去。原料液叫料液,拉目标物的那种液体叫萃取剂,拉完之后富含目标物的一相叫萃取相,剩下的一相叫萃余相。
它解决的问题是:目标物在料液里浓度低、或者和杂质沸点很接近,用蒸馏分不开,或者分开的能耗高得不合算。萃取不靠加热让它汽化,而是靠它在两种液体之间的溶解差别。这一点决定了它的适用范围,也决定了它要配的设备。
原理:溶质在两种液体之间的「分配」
把一种溶质放进两种互不相溶的液体里,它会在两相之间分配,最后达到一个稳定的比例。这个比例叫分配系数,记作 K:溶质在萃取相里的浓度,除以它在萃余相里的浓度,在一定温度下基本是个常数。
举个直观的例子。醋酸既能溶在水里,也能溶在某些有机溶剂里,但溶在有机溶剂里的程度比在水里高得多。把含醋酸的水和这种有机溶剂摇在一起,醋酸会大部分跑进有机相。K 越大,一次能拉过去的越多。
K 不是一个孤立的数,它跟温度、pH、溶质浓度都有关系。有机酸、有机碱这类物质,pH 一变,它在水相里是离子还是分子形态就变了,分配系数能差出一个数量级。这个性质后面会用在反萃上。
选择性:不光要拉得多,还要拉得准
只看 K 不够。料液里往往有好几种物质,都能溶进萃取剂。要看的是选择性,也就是目标物与杂质的分配系数之比:β = K目标 / K杂质。β 越大,萃取相里杂质越少,后面的洗涤和精馏就越省事。
选萃取剂,一般要同时看下面几条。第一,对目标物的溶解能力强,K 大;第二,与料液互不相溶或溶解度小,否则萃取剂自己跑掉,损失大;第三,两相密度差要大,才能快速分层;第四,界面张力要适中,太小容易乳化,两相分不开,太大则液滴分散不开,传质面积上不去;第五,化学稳定,不与料液反应,也不被酸碱分解;第六,好回收,最好与目标物的沸点差得开,后面能用精馏把它拿回来;第七,毒性和易燃性要能控制,价格也要算进账里。
这七条很难同时满足,所以选萃取剂是一个取舍的过程。工业上通常先筛掉互溶的和太贵的,再在 K、选择性和回收难度之间挑一个平衡点。一个 K 很大、但回收要耗很多热的溶剂,未必比 K 中等、回收容易的溶剂划算。
一级萃取率:E = KR/(1+KR),溶剂多少决定拿得多少
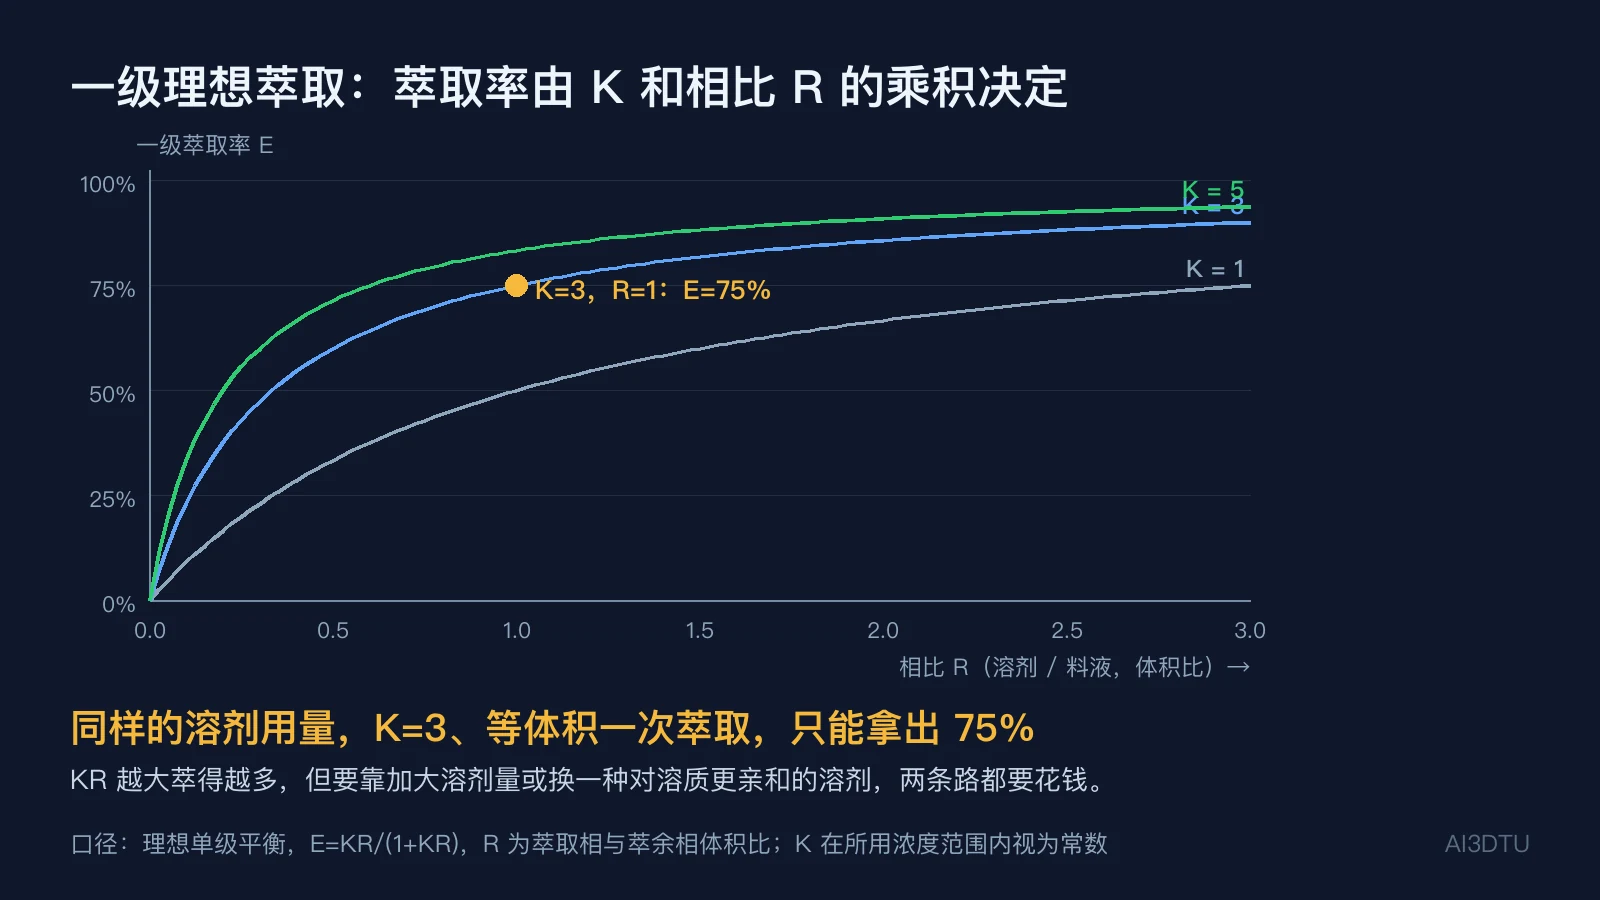
最简单的萃取模型是单级理想萃取:料液和萃取剂充分混合,达到平衡后分层。这时萃取率 E,也就是溶质被拉进萃取相的比例,可以写成一个很干净的式子:E = KR / (1 + KR)。其中 R 叫相比,是萃取剂体积与料液体积之比。
这个式子说了三件事。第一,萃取率的上限由 KR 决定,KR 越大越接近 100%。第二,K 和 R 地位是对等的:要么换一种 K 更大的溶剂,要么多用溶剂,效果都是把 KR 往上推。第三,两条路都有代价:换溶剂要重新考虑回收,多用溶剂则是回收塔要多干活。
取 K = 3、等体积萃取(R = 1),E = 3 / (1 + 3) = 75%。这意味着一次萃取只能拿出四分之三,还有四分之一留在萃余相里。如果 K 只有 1,E 就只有 50%。如果换一种 K = 5 的溶剂,E 升到 83.3%。
同样的溶剂,分三次用,比一次多拿十二个点
既然 E 由 KR 决定,那一个很自然的念头是:溶剂总量不变,把它分成几份,分次去萃,会不会更好?答案是会,而且差得很明显。
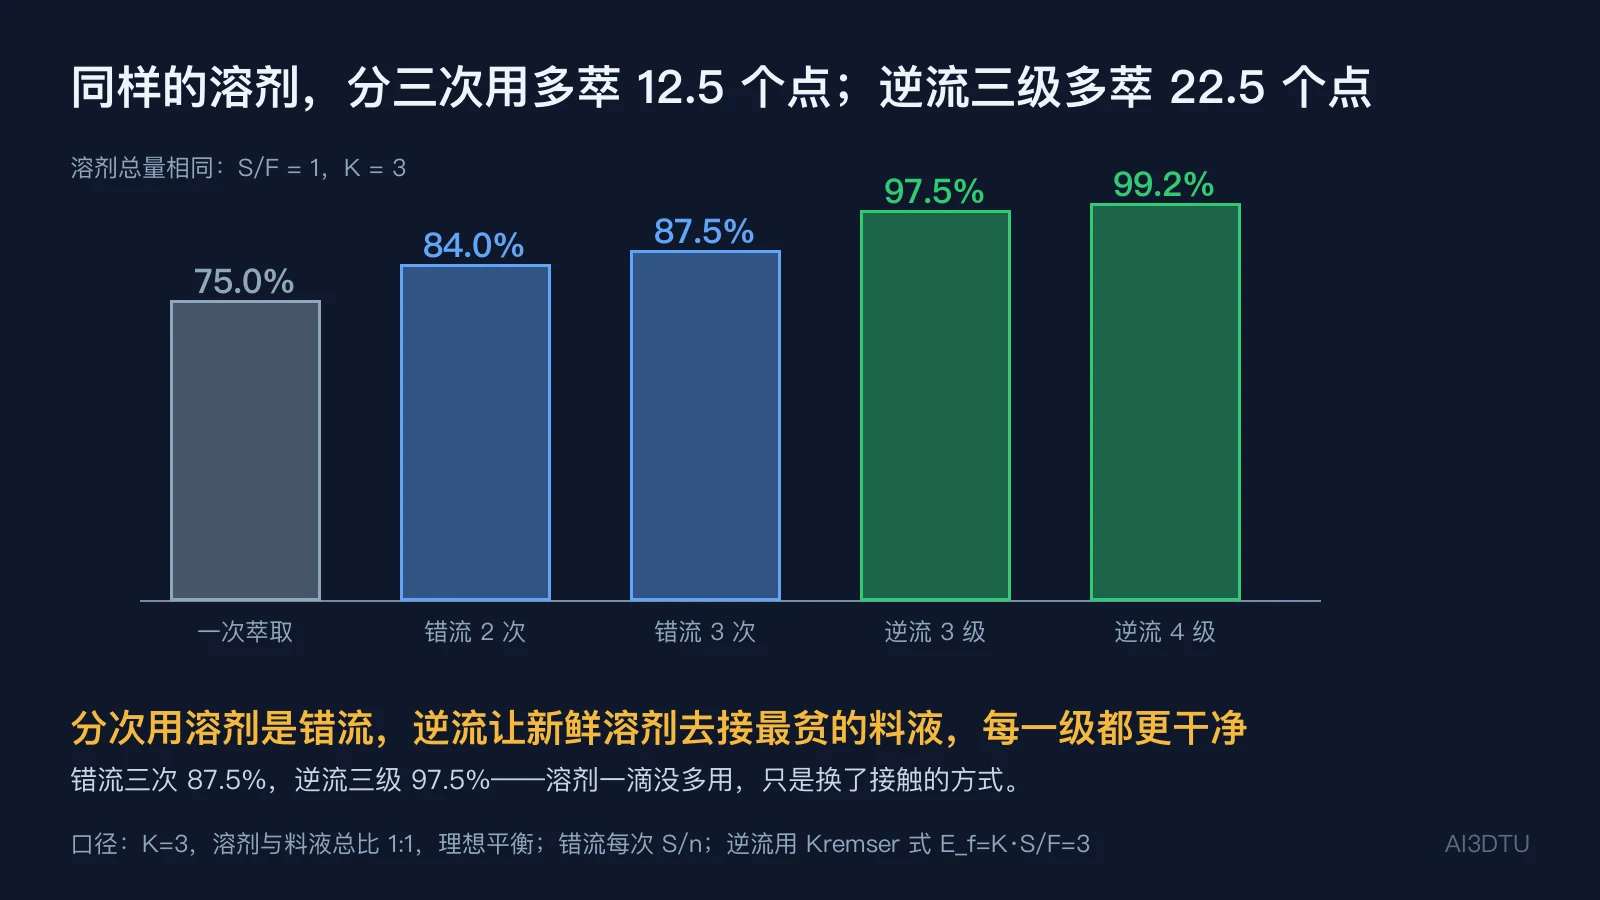
先算一个具体的。仍取 K = 3,溶剂与料液的总比 S/F = 1。一次用完,E = 75%。如果分三次,每次只用三分之一的溶剂,每次的相比是 1/3,第一次萃出的那部分被丢掉,第二次拿新的溶剂接着萃。三次之后,剩下的溶质只有原来的 (1/(1+3×1/3))³ = 1/8,也就是萃取率 87.5%,比一次多出 12.5 个百分点。
原因很朴素:每次都用新溶剂,等于每一次都是在一个「很空」的萃取相里做平衡,推动力最大。分次用的思路叫错流萃取。它的好处是设备简单,每一级都可以是一个独立的混合澄清槽;代价是要分几次倒料,溶剂的回收量也跟着增加。
按同样的思路,分两次用,E = 84%;分六次,E = 91.2%。随着次数增加,收益递减,而设备和操作的复杂度却一直在涨。所以工业上很少分很多次,更常见的做法是下一节要讲的逆流。
完整流程:萃取、洗涤、反萃、溶剂回收,四段要一起看
一套完整的萃取工段,从原料进来到产品出去,通常分成四段,每段有自己的任务。这四段是萃取、洗涤、反萃、溶剂回收。把它们串起来看,才能明白为什么要有每一段。
萃取段:料液和萃取剂在逆流接触的设备里充分混合,目标物被拉进萃取相,留下的萃余相送去下一步处理或直接排放。萃取段负责「拿得多」。
洗涤段:萃取相里除了目标物,还会夹带一些杂质,比如料液里的其他组分,或者少量被带过来的原料液本身。这时用一股洗涤液,和萃取相再接触一次,把杂质洗回去。洗涤段负责「拿得干净」,它的洗涤液通常比萃取段用量小得多。
反萃段:萃取相里的目标物要拿出来,用的是另一股水相,把它从萃取剂里拉回水相。常见办法是改变 pH 或温度:有机酸在酸性时以分子形式溶在萃取剂里,换到碱性水相里变成盐,就被拉回水相了。反萃段负责「拿得出来」,产品的浓度、纯度往往就在这里定下来。
溶剂回收段:萃取剂要循环使用,不能一直当一次性材料扔掉。回收最常用的是精馏,把溶剂从溶质或水里蒸出来,冷凝后送回萃取段。溶剂回收段负责「用得起」,它的能耗往往决定整个工段的成本。
四段之间是循环的:反萃后的贫溶剂回到萃取段,洗涤液回到洗涤段,回收出来的溶剂再进萃取段。看一张萃取流程图,先找到这四段,再看它们之间的物料走向,就能读懂大半。
反萃:pH 一调,分配系数就翻过来
萃取把溶质拉进萃取相,反萃则把它拉回去。反萃之所以能做,靠的是同一个 K 对条件的敏感性。还是以有机酸为例:在酸性水相里,它以分子形式存在,疏水性强,K 大,所以萃得进有机相;在碱性水相里,它解离成阴离子,几乎不溶于有机相,K 变得很小,于是被拉回水相。两种状态之间的切换只靠 pH,不需要加热,也不需要把溶剂蒸干,这就是反萃比蒸出溶质便宜得多的原因。
反萃段的设计要回答三个问题。第一,反萃剂的浓度够不够,它决定了富液浓度的上限;第二,反萃段的级数够不够,它决定溶质能不能拉干净;第三,反萃后的有机相带着多少反萃剂回去,它决定萃取段的 pH 要不要重新调。第三点最容易被忽略:有机相里残留的碱或酸,会改变萃取段的平衡,让萃取率悄悄下降。所以反萃后的有机相通常要经过洗涤或中和,再送回萃取段。
溶剂回收为什么要接精馏:α 远离 1,才好回收
溶剂回收是萃取工段的成本中心,而它最常用的办法就是精馏。第 3 期讲过精馏和 McCabe-Thiele 图,那里的核心是两个组分的相对挥发度。萃取剂回收也一样:溶剂和溶质的相对挥发度越远离 1,塔就越矮、板越少、回流越小。
所以选萃取剂时,要把「回收难不难」放进判据里。一个沸点与溶质差了几十度的溶剂,回收塔几十块板就能拆开;一个沸点与溶质只差几度的溶剂,哪怕 K 再大,回收也会把它的优势吃光。这就是为什么很多萃取体系宁可用 K 中等、但沸点差得开的溶剂。
还有一种情况值得注意:萃取剂与水会形成共沸物,或者溶剂本身热敏、易分解。这时单纯精馏行不通,要改用汽提、闪蒸,或者在精馏之前先用其他手段脱水。这类细节因体系而异,设计时要单独算。
逆流多级:同样的溶剂,逆流三级能拿到 97.5%
分次用溶剂,每一次都用新溶剂,是错流。工业上更常见的是逆流:料液从一端进,萃取剂从另一端进,两股液体在多级之间反向流动。这样每一级接触的料液,都是已经被前面几级萃过的,它变得越来越贫;而每一级接触的萃取剂,也是被后面几级用过、但还没饱和的。
逆流的效果同样用 K 和溶剂比来表示。定义萃取因子 E_f = K × S / F,其中 S/F 是溶剂与料液的总比。仍取 K = 3、S/F = 1,E_f = 3。用 Kremser 式算剩余分数:逆流 N 级之后,溶质剩下 (E−1)/(E^(N+1)−1)。
代入 N = 3,剩下 2/80 = 2.5%,萃取率 97.5%。同样的溶剂用量,错流三次是 87.5%,逆流三级是 97.5%,比错流三次多十个点,比一次萃取多 22.5 个点。逆流四级,剩下 2/242,萃取率 99.2%。这就是工业上用逆流多级的原因:溶剂一滴没多用,只是换了接触的方式。
Kremser 式还能反过来估级数:要萃到 99%,E_f = 3 时需要四级;E_f = 2 时要六级;E_f = 1.5 时要九级。E_f 越小,级数涨得越快,所以要想少级数,就得想办法让 K 或溶剂比大一点,而这又回到前面说的溶剂回收成本上。
级数怎么估:Kremser 式就是一根尺子
工程上估级数,常用的就是 Kremser 式。它是理想平衡级的解析解,只要知道萃取因子 E_f,就能直接算出要萃到某个萃取率需要几级。实际设备的级效率一般低于 100%,所以理论级数要除以级效率,才是实际要配的级数。
这一节要守住一个前提:Kremser 式假设每一级都达到平衡,且 K 为常数。浓度高、溶质与溶剂相互作用强的体系,K 会随浓度变化,这时式子只能当作初估,要用多组平衡数据做逐级计算。
还有一个容易忽略的点:级数不光影响萃取率,也影响设备高度或台数。混合澄清槽一级一个槽,十级就是十个槽;塔式设备则按理论级的当量高度折算塔高。所以估级数的时候,就要同时想到后面的设备选型。
萃取和精馏比:相对挥发度接近 1 时,精馏的能耗涨了七倍
萃取常被拿来和精馏比。两者分离的依据不同:精馏靠沸点(相对挥发度),萃取靠分配系数。当两个组分的沸点很接近、相对挥发度接近 1 时,精馏的代价会急剧上升,这时萃取就有了用武之地。
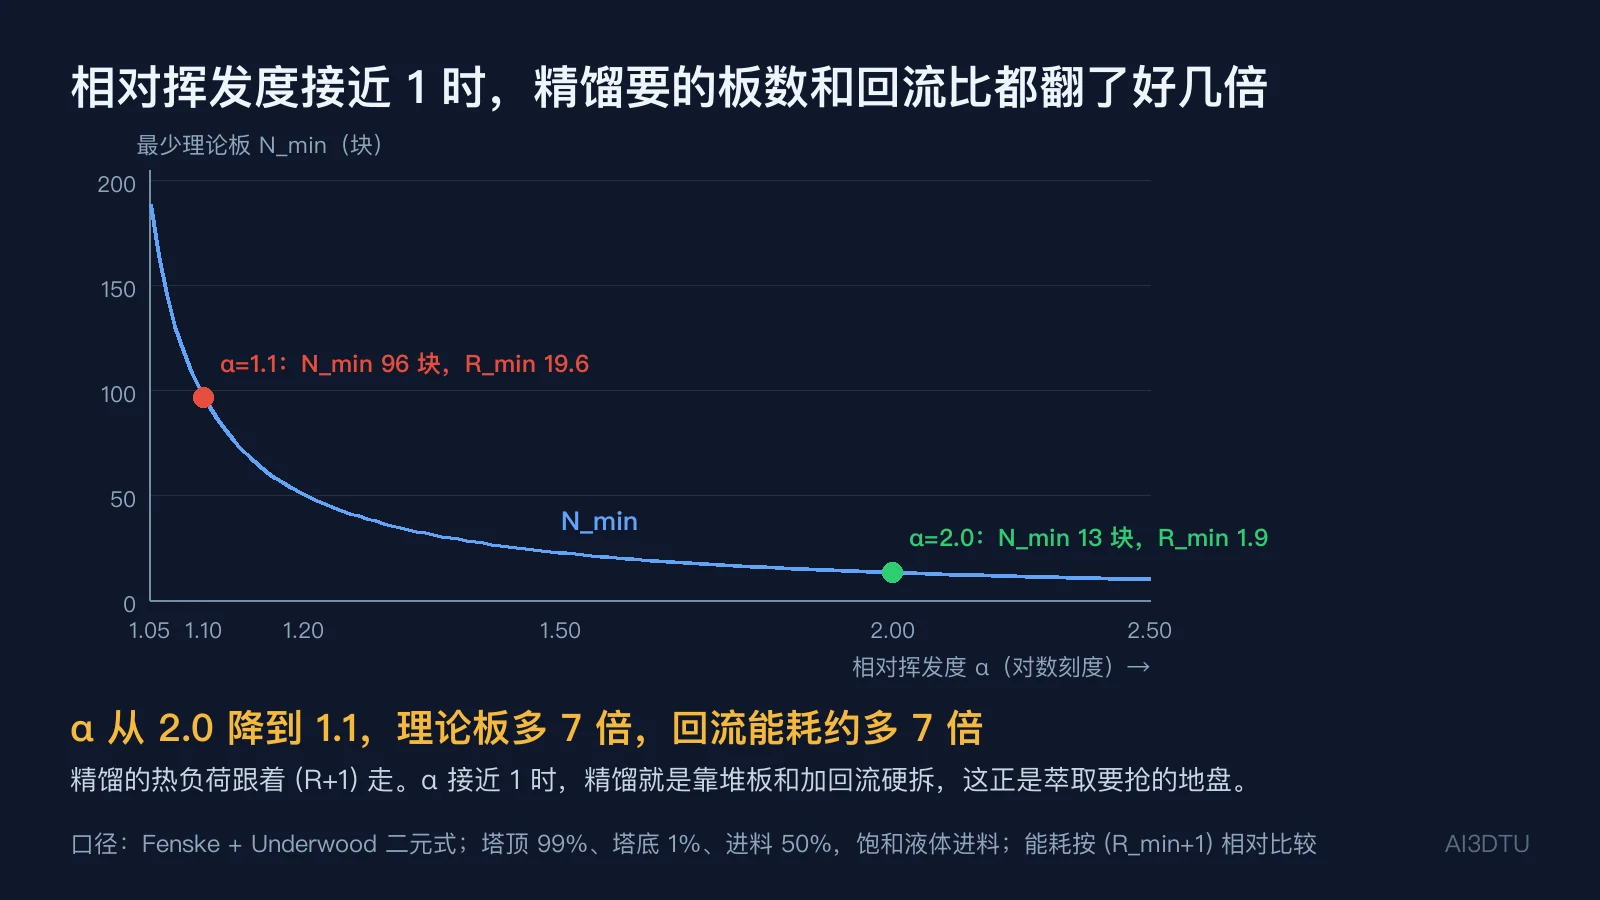
用同样的 Fenske 式和 Underwood 式估一个对比。假设料液里两个组分各占一半,塔顶要回收到 99%,塔底要留下 1%。相对挥发度取 2.0 时,最少理论板约 13 块,最小回流比约 1.9;相对挥发度降到 1.1 时,最少理论板约 96 块,最小回流比约 19.6。
精馏的热负荷大致正比于 (R+1) 乘以塔顶产品量。在产品量相同的前提下,把 α 从 2.0 降到 1.1,(R+1) 的比值约为 7。也就是说,回流能耗大约要多七倍,而且还不算塔高和板数翻了七倍带来的设备投资。
这些数是理想最小回流的估算。实际操作的回流比一般取最小回流比的一点几倍,但比例关系基本不变。所以结论是:α 接近 1 时,精馏要靠堆板和加回流硬拆;萃取则是改用一种能让两个组分在分配上拉开差距的溶剂,把难分的问题转成溶剂选择的问题。
设备一:混合澄清槽,最老实也最稳
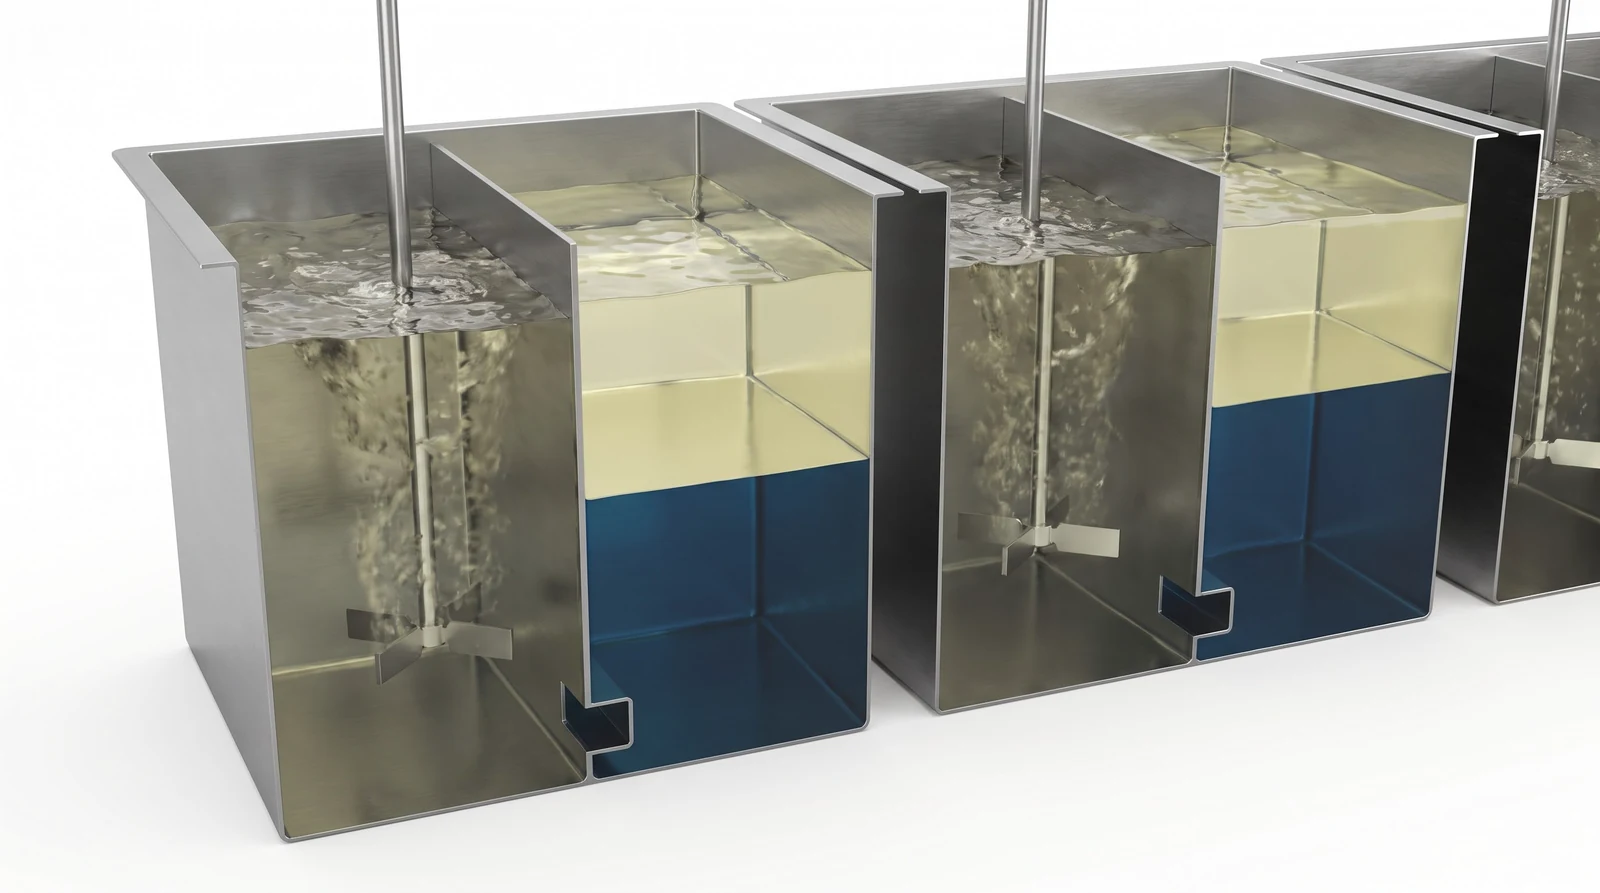
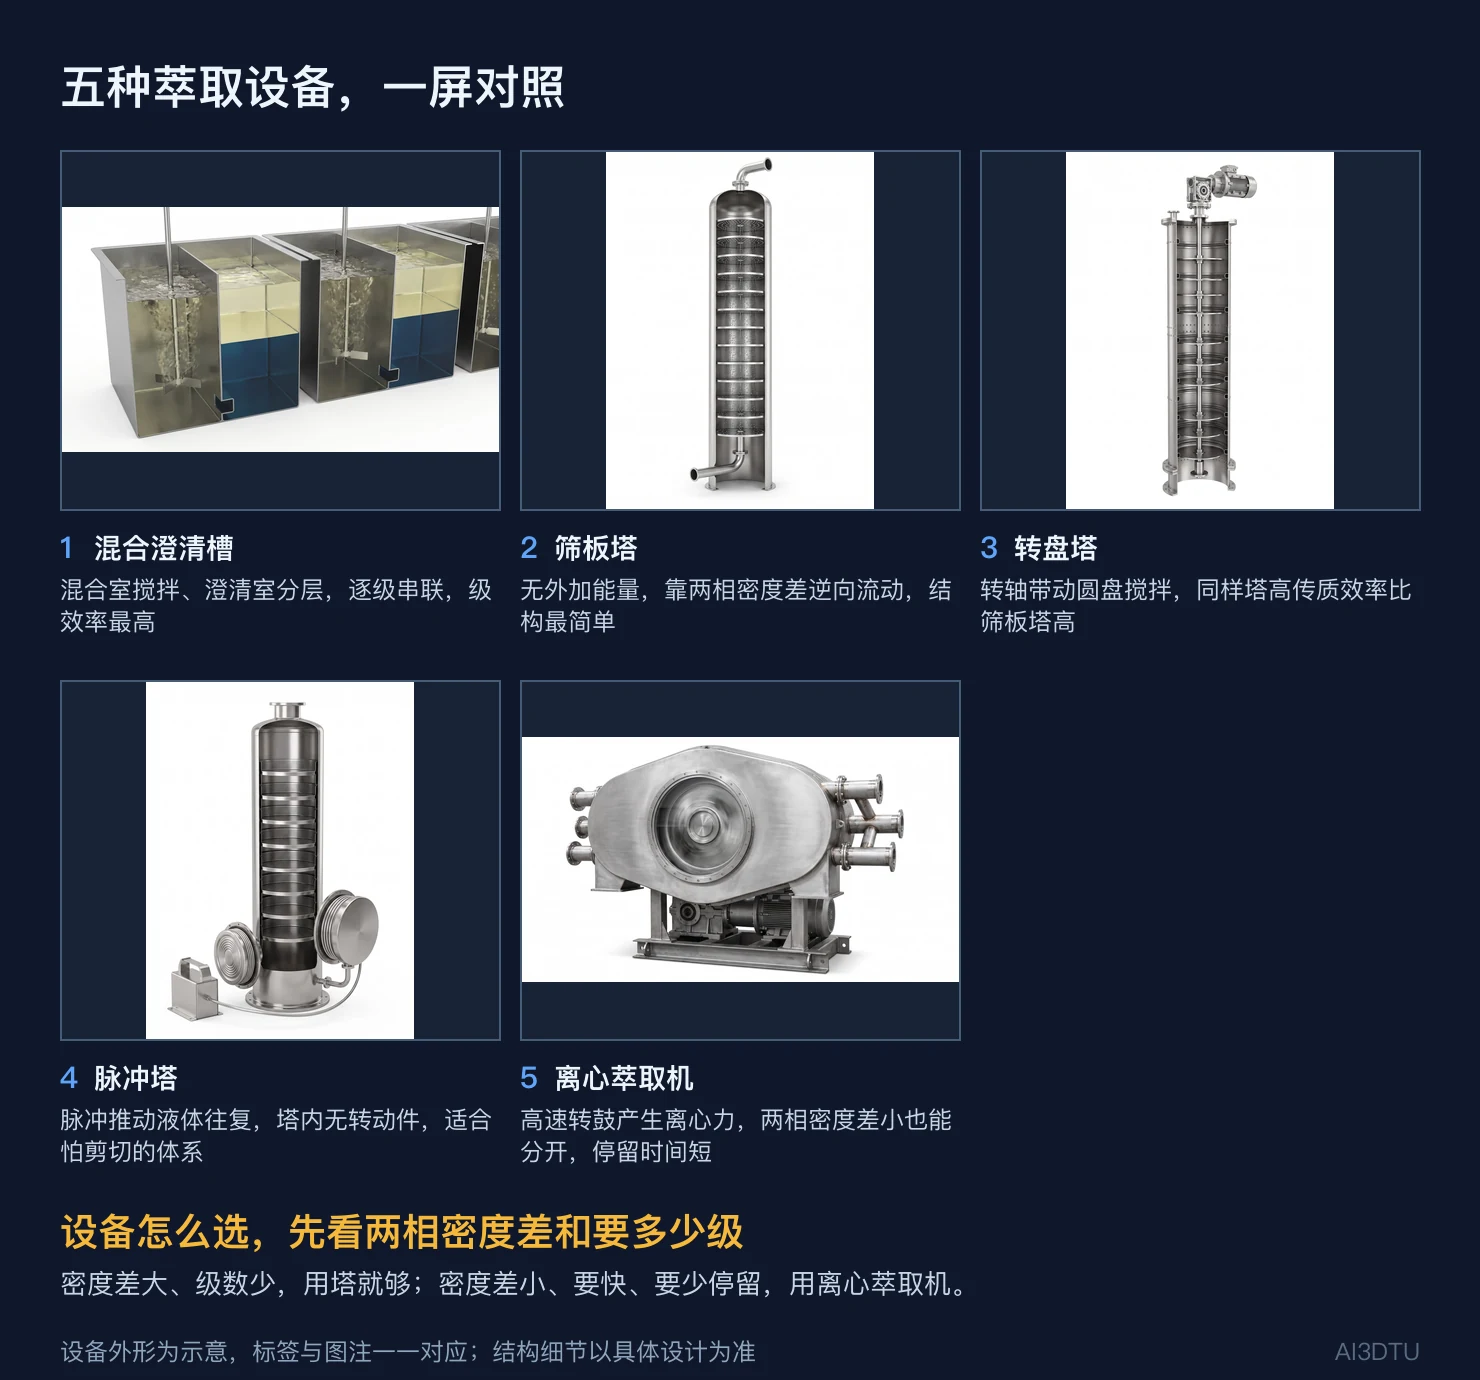
混合澄清槽是萃取设备里最直观的一种。它的一级由两部分组成:左边是混合室,装一台搅拌器,把料液和萃取剂充分打散;右边是澄清室,两相在这里静止分层,轻相从上面溢出,重相从下面排出。一级一个槽,多级就是多个槽串联。
它的优点很明显。第一,每一级都接近理想平衡,级效率通常较高;第二,放大简单,处理量大了就并联几组,或者加大槽体;第三,操作稳定,对流量波动的适应性好,停车再开也容易。
它的缺点也同样明显。一是占地大,多级串起来很长;二是两相在槽里的滞留量大,溶剂的占用多,贵溶剂的体系要算清楚这笔库存;三是每一级都有泵或者重力流的衔接,设备数量多,管线也多。所以它多用于级数不多、处理量较大、对效率要求高的场合。
设备二:筛板塔和填料塔,靠密度差逆流
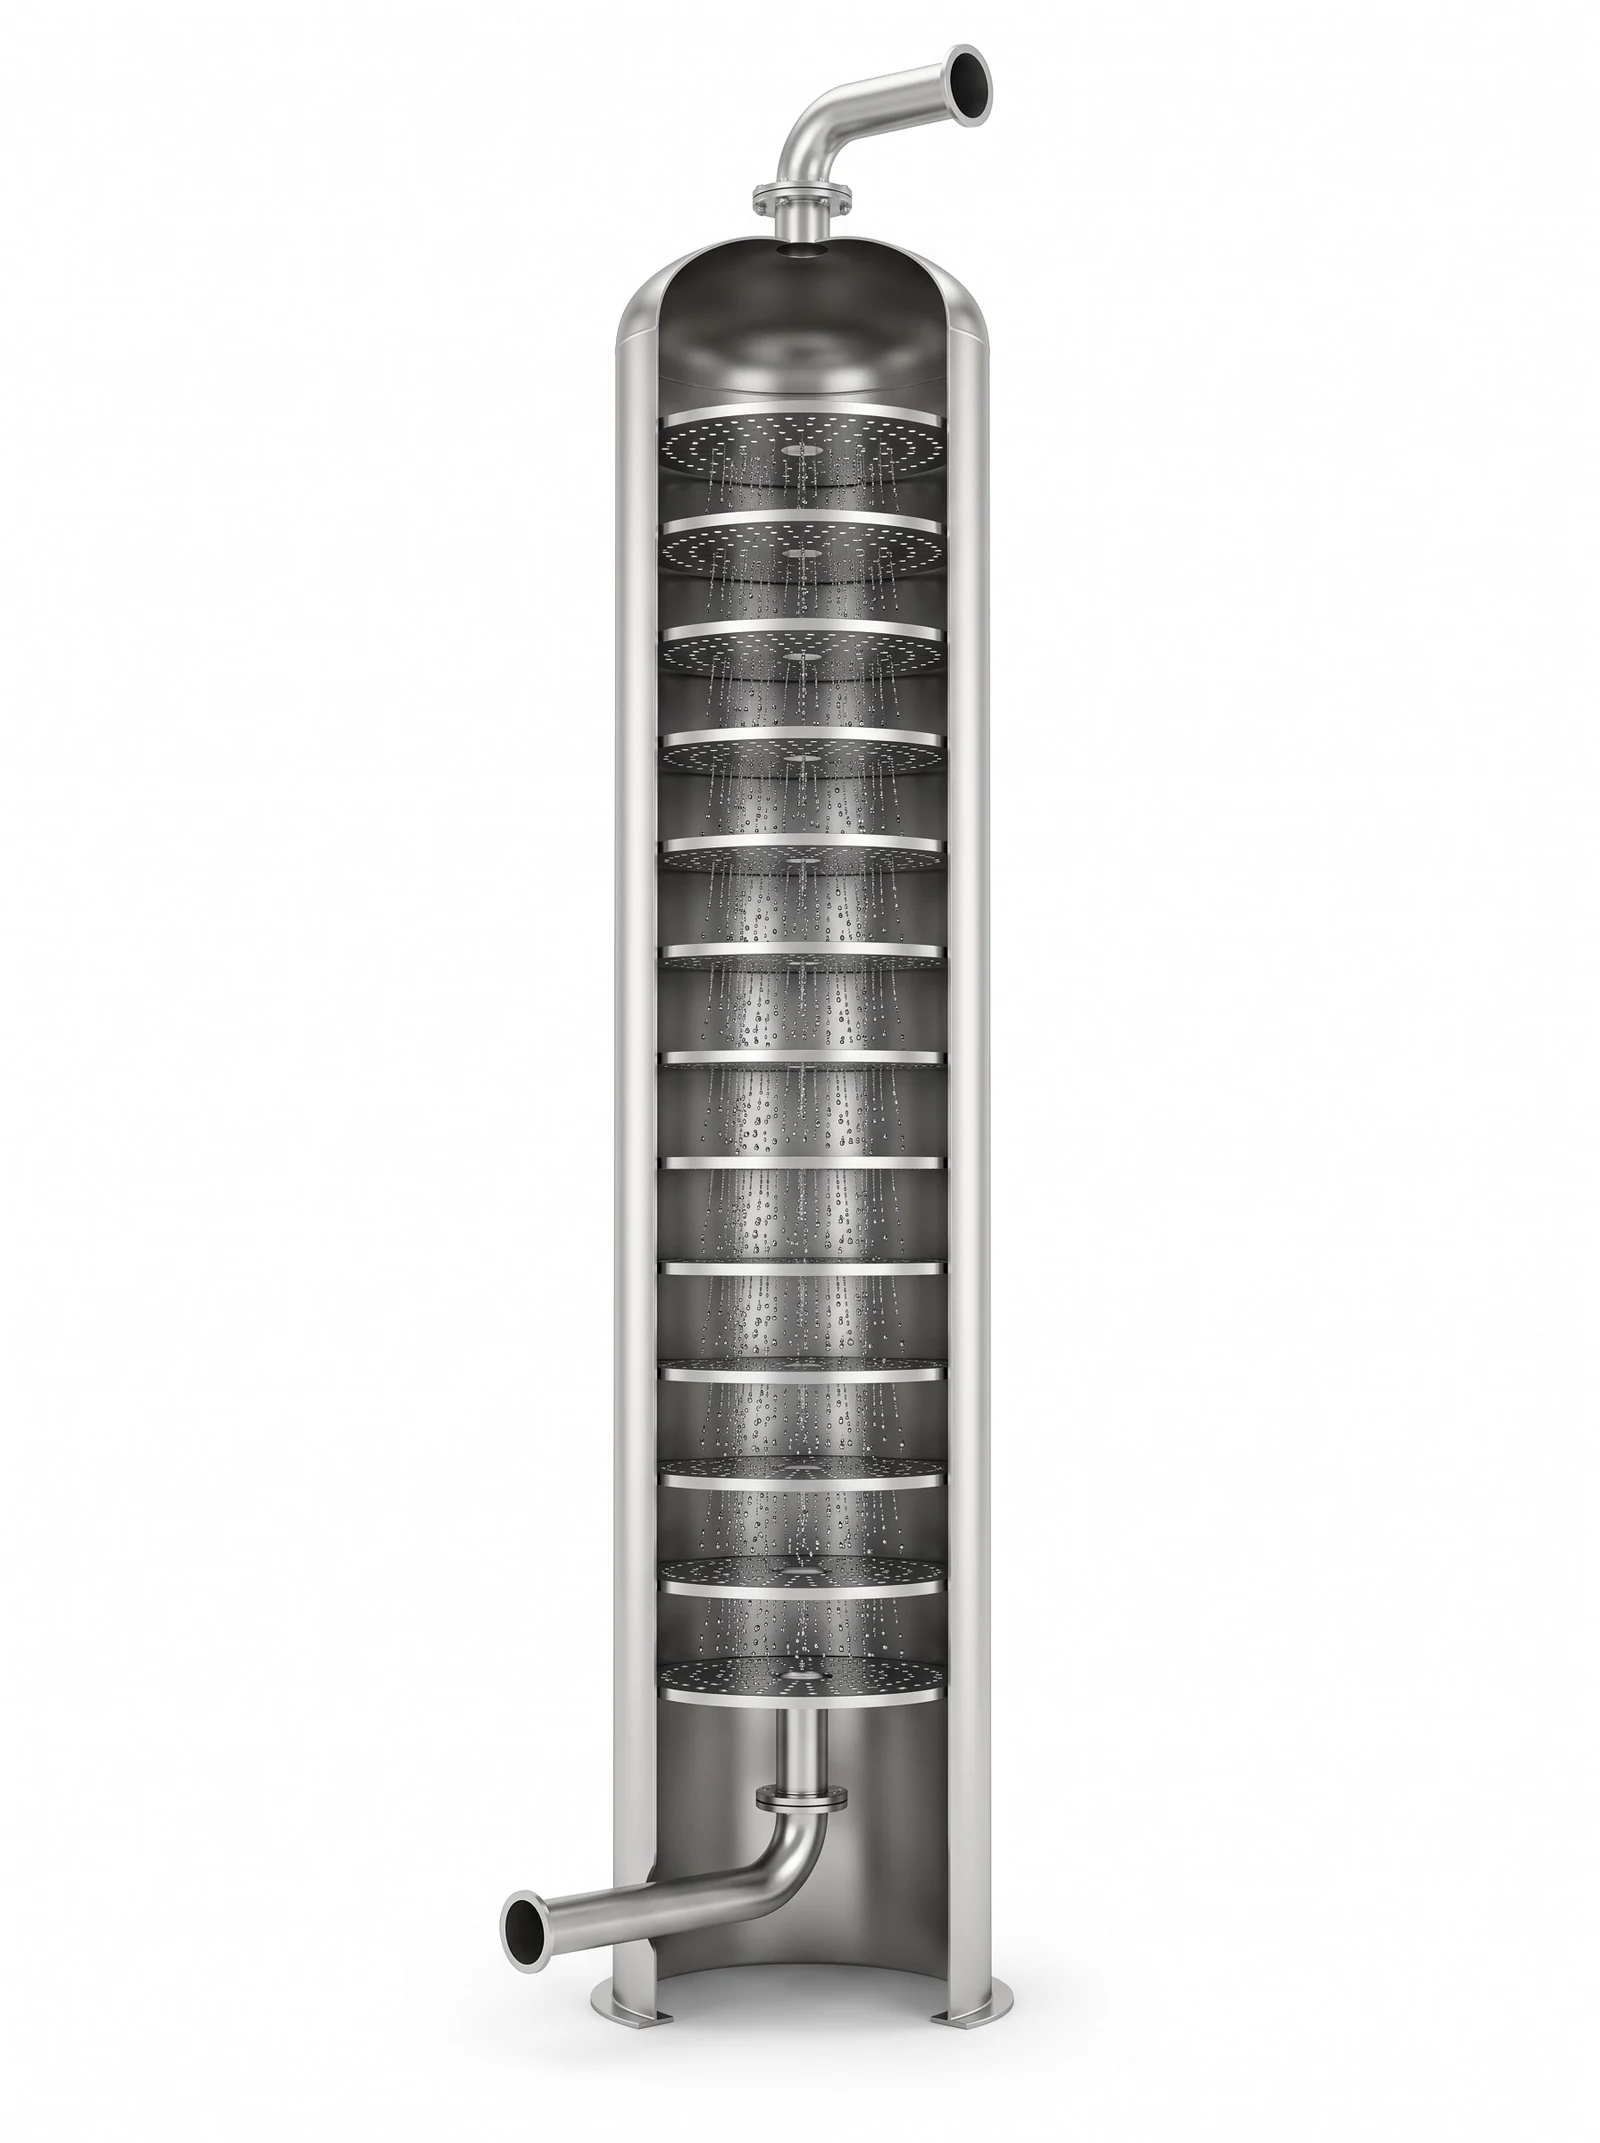
塔式萃取设备是把多级装进一根竖直的筒体里,两相在塔内逆向流动。最简单的是筛板塔:塔内每隔一段装一层水平筛板,板上布满细小的圆孔。两相中的一相被分散成小液滴,穿过筛板,与另一相逆流接触,靠两相的密度差一个向上、一个向下。
筛板塔没有任何外加的能量输入,结构简单,造价低,适合两相密度差较大、界面张力适中的体系。它的问题是效率随塔径放大而下降:塔越粗,液滴分布越不均匀,有效接触面积反而减少,所以大直径的筛板塔要慎重。
填料塔的思路相似,只是把筛板换成了填料,液体沿填料表面流动并形成液膜,两相在液膜上接触。填料塔的传质面积大、压降小,但在萃取里有一个常见问题:液体容易在填料上润湿不均,甚至出现沟流,效率就会打折扣。
塔式设备的共同特点是:级数多、结构紧凑,但每一级的效率不容易量化,设计上要靠经验的传质单元高度,或者中试数据来定。这也是它们在大型工业里应用广,但设计周期长的原因。
设备三:转盘塔和脉冲塔,靠外加能量把液滴打碎
筛板塔靠密度差,如果两相密度差很小,液滴就不容易动起来,塔里会出现积累和返混。这时要给塔加一点外部能量,常见的有两种办法。
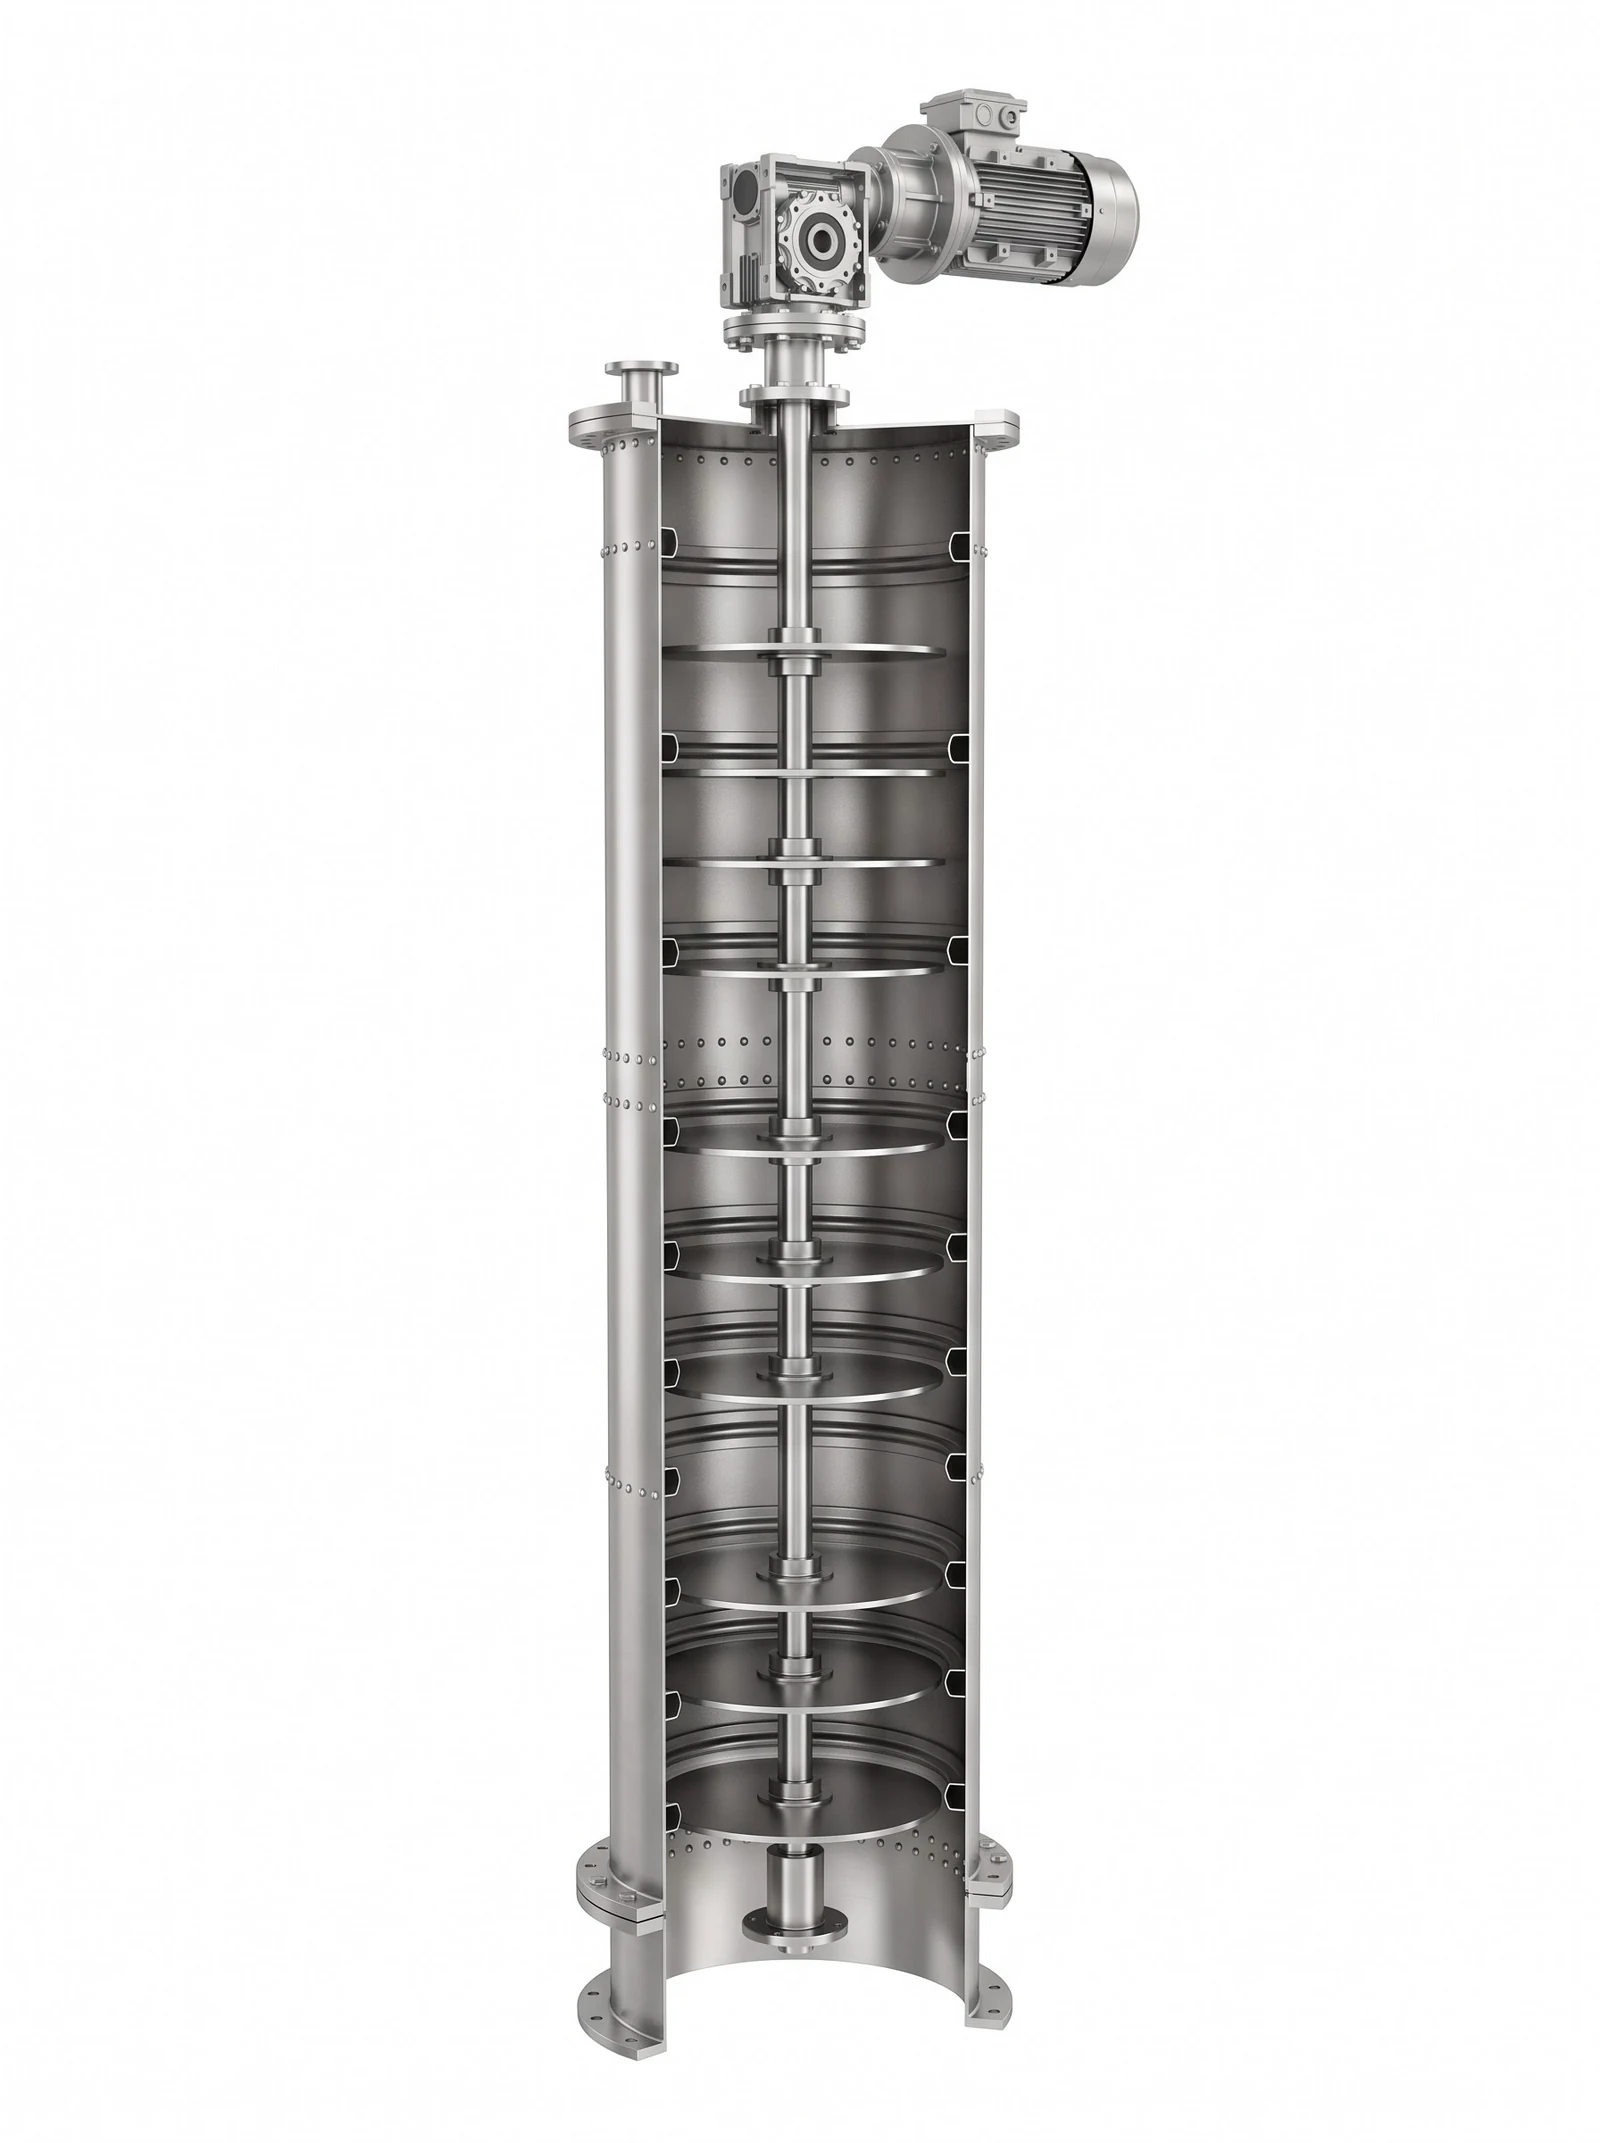
转盘塔在塔的中心装一根竖直转轴,轴上每隔一段装一片水平的圆形转盘,相邻转盘之间是固定在筒壁上的环形隔板。转轴带动转盘低速旋转,把液体搅碎,同时隔板限制纵向返混,让每一级的浓度分布更接近理想。同样的塔高,转盘塔的传质效率通常比无搅拌的筛板塔高,对两相密度差的要求也比筛板塔低。
脉冲塔则是在塔底接一个脉冲发生器,用一层波纹状的膜片或者一个活塞,把塔内的液体周期性地推上推下,使液滴反复破碎、聚并,从而强化传质。它的塔内没有转动件,不需要密封,适合腐蚀性强、怕剪切、或者需要较多理论级的体系。脉冲频率和振幅要按体系调,典型量级是每分钟几十到一百多次,振幅几毫米到一两厘米。
这两类塔的共同代价是:要多配一套驱动系统。转盘塔的电机、减速箱和轴封要定期维护;脉冲塔的脉冲器要保证频率稳定,膜片要耐疲劳。选它们之前,先算清楚运行维护的成本,不要只看塔本身。
设备四:离心萃取机,密度差小、要快的时候用它
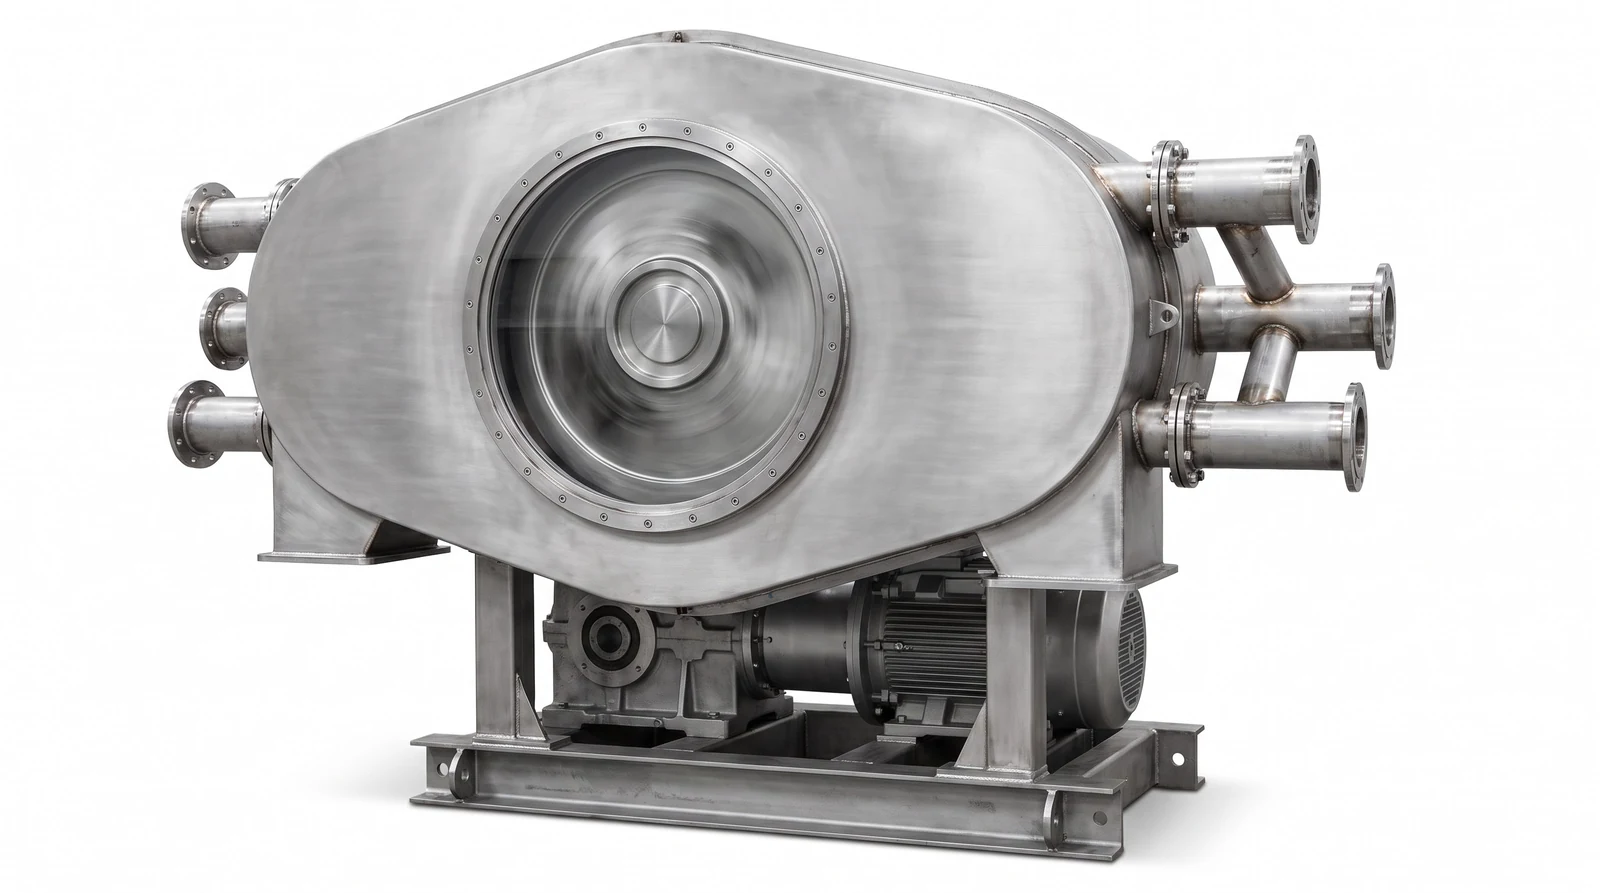
离心萃取机是把离心力用在萃取上的设备。它的转鼓高速旋转,两相在转鼓里被甩开,离心加速度可以比重力大几百甚至几千倍。两相的密度差只要有一点,离心力就能把它们分开,所以它能处理一般重力设备分不开的体系。
离心萃取机的优势有三条。第一,两相在机内停留时间很短,通常是秒级,对易降解、易分解的物质特别有利;第二,体积小,同样处理量下占地比混合澄清槽少得多;第三,两相密度差小、容易乳化的体系,它也能应付。
它的代价是设备贵、转动件多,要做动平衡,轴封要防泄漏,维护技术要求高。而且离心分离因子越高,转鼓直径和转速的要求越苛刻。这一点和第 15 期讲过的离心机是同一个道理:分离因子决定分得多细,结构决定能不能连续运行。
五种设备放在一起:外形、结构和选型
设备选型没有一个放之四海而皆准的答案。下面这组对照图把五种设备放在同一个尺度上看外形,后面几节再按工程上最常问的几个问题排一遍,可以当作第一轮的筛选依据。具体的参数还要靠小试或中试数据来定。
选型的几个判据:级数、密度差、停留时间、固体含量
第一看级数。级数少(两三级)、对效率要求高,混合澄清槽最稳;级数多(十级以上),塔式设备或者转盘塔更省地方。
第二看两相密度差。密度差大(比如有机相和水相差得多),筛板塔就够;密度差小,就要转盘塔、脉冲塔,或者离心萃取机。
第三看停留时间。物料要是怕久留(易降解、易聚合、热敏),就要优先离心萃取机,或者缩短级间停留。反过来,停留时间长一点也无妨的,混合澄清槽和塔都能接受。
第四看固体含量和乳化倾向。料液里带固体,或者体系很容易乳化,两相分不干净,就要先做预处理,过滤去固体,或者加破乳手段。这时离心设备有一定优势,但固体太多,转鼓也会被堵,最好还是先沉降或过滤。
第五看维护和操作。一个转动件多、需要专人维护的设备,要和一个没有转动件、但占地大的设备一起算总账。别只比投资,还要比几年后的维修费和停机损失。
典型应用一:芳烃抽提,用极性溶剂把芳烃拉出来
芳烃抽提是萃取在石化里最典型的应用之一。催化重整油或者裂解汽油里,苯、甲苯、二甲苯这些芳烃与同碳数的烷烃沸点很接近,用精馏分开很费劲。工业上的通用做法,是用对芳烃亲和力强的极性溶剂把芳烃拉出来,萃余相主要是烷烃,萃取相是芳烃加溶剂。
萃取相之后要做两件事:一是用精馏把芳烃从溶剂里蒸出来,二是把溶剂回收循环。溶剂与芳烃的沸点差要够大,溶剂回收才经济。这一步正是前面讲的「溶剂回收接精馏」。
这一段只讲通用路线:萃取、洗涤、溶剂回收三段。溶剂的具体品种、操作温度和溶剂比,不同装置差别很大,这里只给一个量级的概念,不展开具体配方。
典型应用二:湿法冶金,金属离子的「搬家」
湿法冶金是萃取的另一个大用户。含铜、镍、钴或稀土的浸出液里,目标金属离子的浓度往往很低,杂质离子又很多。工业上的通用做法,是用一种有机萃取剂把目标金属离子从水相里拉到有机相,再用酸性水溶液把它反萃回来,得到浓度更高、杂质更少的富液。
这个过程通常是多段的:先萃取富集,再洗涤去杂,最后反萃得到富液。富液送去电积或沉淀,得到金属产品;贫有机相回到萃取段循环。pH 是控制的关键,它决定了金属离子在两相之间的分配方向。
湿法冶金的萃取段对选择性要求很高,因为金属之间的化学性质往往很接近。选择性不够,反萃之后的富液里就会混着杂质金属,后面的电积或沉淀就要多花钱去提纯。
典型应用三:制药与废水脱酚,溶剂和碱液各管一段
制药里,抗生素发酵液是萃取的常见对象。发酵液里的目标产物浓度低、杂质多,常见做法是先调 pH,让产物以分子形式进入有机溶剂(如醋酸丁酯之类的酯类),再通过改变 pH 或温度,把产物拉回水相做进一步精制。这种「调 pH 来回拉」的思路,和前面讲的有机酸反萃完全一样。
废水脱酚是环保里的一个典型例子。含酚废水用溶剂萃取,把酚从水里拉到溶剂中,处理后的水可以达到排放要求;萃取相再用碱液反萃,把酚变成酚钠拉回水相,然后酸化回收酚,溶剂循环使用。这样酚不是被烧掉,而是被回收成产品,经济上通常能抵消一部分处理成本。
这两个例子都说明一件事:萃取的关键不在于萃取那一步本身,而在于它后面的反萃和溶剂回收能不能接得上。反萃做不好,产品浓度上不去;回收做不好,溶剂损失会吃掉全部的收益。
萃取装置示意图和流程图怎么看:先找四件东西
看一张萃取装置示意图,或者流程图,先找四件东西。第一件是设备的进出口位置。塔式设备里,轻相通常从下部进、从顶部出,重相从顶部进、从底部出;画图的人要是把进出口画反了,那图就是错的。第二件是两相的走向。逆流是两相反向,错流是两相各自分次进入,这两种画法在图上一眼就能分出来。
第三件是反萃段的位置和回路。反萃通常是一个独立的设备,它的水相要在流程里形成一个回路:反萃出来的富液去下一工序,反萃后的贫有机相回到萃取段。如果图上找不到这个回路,多半是漏画了。第四件是溶剂回收塔。溶剂回收塔应该接在有机相一侧,而不是水相一侧。它的塔顶是回收的溶剂,塔底是溶质或者重组分。
此外,还有几个常见的细节。洗涤段的洗涤液通常是从萃取相出口端进入的,洗涤后的液体再回到萃取段,形成一个小回路。泵的位置要看它是输送哪一相,不要把泵画在两相的交汇处。管线颜色如果有区分,一般水相和有机相要分开,避免读图的人误会。
操作上常见的坏点:乳化、夹带和液泛
萃取装置上最常见的故障,大致有三类。第一类是乳化:两相之间形成稳定的乳状层,分不开。原因通常是料液里有表面活性物质、固体颗粒或者搅拌过猛。处理办法是减小搅拌强度、增加澄清时间、加破乳剂,或者先过滤去掉固体。
第二类是夹带:一相里带着另一相的液滴跑出去。萃取相里带了萃余相,或者萃余相里带了萃取剂,都会造成溶剂损失或产品不纯。根本原因多半是澄清空间不够,或者塔内流速超过了设计值。
第三类是液泛:塔内两相的流量太大,分散相被堵在塔内,不能正常穿过,液位快速上涨,最后整塔充满。液泛通常是流量超标或者界面失控造成的,要通过降低流量、调整两相比例来恢复。
此外还有一类隐性的问题:溶剂慢慢降解、与杂质发生反应,或者在回收过程中积累。这类问题不会立刻出现,但会让萃取率一点点下降,所以要定期分析溶剂的组成,而不是等到产品出了问题才去查。
物料衡算:溶剂损失才是账本里的大头
萃取的经济账,先从物料衡算开始。料液流量和目标物含量确定以后,产品量由萃取率决定;溶剂的消耗则由相比、溶剂损失率和回收率决定。一个工段是否划算,要把这几样放在一张表里一起算,只看其中一项,结论很容易走偏。
溶剂损失有三条去向。一是随萃余相带走,溶解度再小也有残留;二是随萃取相进入回收精馏,回收塔的塔顶或塔底会有一小部分跑掉;三是在工段里降解,或者与料液中的杂质发生反应,变成不能再用的物质。前两条可以靠回收设备和操作来压,第三条只能靠换溶剂或控制工况。
工程上通常用「每吨产品的溶剂损耗」来衡量这一项。它的量级因体系而异,但只要溶剂单价不低,这一项常常排在蒸汽和电费之前,成为工段的第二大成本。所以前面讲的溶剂选择,不能只看 K 和选择性,还要把溶剂价格、降解速度和回收率一起算进去。
从小试到大装置:K 和级效率要先在小试里量出来
萃取设备不能凭经验直接放大。一般的顺序是:先在烧杯或分液漏斗里做平衡实验,测出分配系数 K 随浓度、pH、温度的变化;再做多级小试,用几组料液和溶剂比,测出实际的萃取率和级效率;最后做中试,在接近工业尺度的设备里验证两相流量、停留时间和乳化情况。
小试有两个常见陷阱。一是搅拌太猛,小烧杯里两相乳化得厉害,到了大设备上反而分得开,结果把乳化的难度估高了;二是两相接触时间不够,平衡没到,测出来的 K 偏小。所以做小试时,要先确认两相已经达到平衡,再读数据,并且换不同的搅拌强度各测一次,看结果是否稳定。
放大时,两相的流量比、界面位置和停留时间是三个必须守住的量。流量比不变,萃取率才大致不变;界面位置要落在设计的范围内,不然会出现一相溢流、另一相回流的情况;停留时间要满足澄清的需要,不能为了追求产量把它压得太短。三个量只要有一个守不住,放大后的结果就会和小试对不上。
和前面几期的关系:精馏、塔盘、离心和污水
萃取不是孤立的单元。它和前面几期讲的内容有很多交集。第 3 期讲的精馏和 McCabe-Thiele 图,是这一期溶剂回收的基础;第 14 期讲的塔盘和填料,是筛板塔和填料塔的近亲;第 15 期讲的离心机,是离心萃取机的分离因子那一套道理。
第 8 期讲的污水处理,和废水脱酚这一节接在一起:萃取是把污染物从水里拉出来的一种手段,而萃取后的水和溶剂,往往还要送去后续的处理。把萃取和污水处理放在一起看,才能算清楚一套工艺的总账。
这一期只讲萃取的通用路线:原理、流程、设备和选型。具体的溶剂品种、操作条件和工艺包,不同企业差别很大,这里一律给区间或典型量级,不展开具体的配方。
常见问题
萃取和蒸馏有什么区别?
蒸馏靠沸点差,把混合物加热汽化再冷凝,能耗主要花在汽化上。萃取靠两种液体对目标物的溶解差别,用一种溶剂把目标物从原料液里拉出来,不需要把整个料液汽化。两个组分沸点接近、相对挥发度接近 1 的时候,蒸馏要的板数和回流都会急剧增加,这时萃取往往更划算。但萃取要多一个溶剂回收的环节,溶剂回收本身常用蒸馏来做。
萃取率 E = KR/(1+KR) 是什么意思?
这是理想单级萃取的萃取率公式。K 是溶质在萃取相与萃余相之间的分配系数,R 是萃取剂与料液的体积比。KR 越大,萃取率越接近 100%。K = 3、等体积萃取时,一次萃取率是 75%。这个式子假设两相达到平衡,实际设备的效率要另外打折扣。
同样的溶剂,分次用和逆流用有什么不同?
分次用溶剂是错流,每一次都用新溶剂,效果比一次用完好,但每次的推动力都有限。逆流让新鲜溶剂去接最贫的料液,每一级的推动力都更大。K = 3、溶剂总量与料液等量时,错流三次萃取率 87.5%,逆流三级 97.5%,同样溶剂,逆流明显更好。
萃取设备有哪几种,怎么选?
常见的有混合澄清槽、筛板塔、填料塔、转盘塔、脉冲塔和离心萃取机。级数少、要求效率高,选混合澄清槽;密度差大、级数多,选筛板塔;密度差小,选转盘塔或脉冲塔;物料怕久留、两相密度差小、要快,选离心萃取机。具体选型还要看固体含量、乳化倾向和维护成本。
萃取剂怎么选?
主要看七条:对目标物的溶解能力(K 要大)、与料液互不相溶、两相密度差要大、界面张力适中、化学稳定、好回收(与溶质沸点差要够大)、毒性和价格能控制。实际工作中很难一次满足全部,要在 K、选择性和回收难度之间取舍。
萃取装置示意图怎么看?
先找设备的进出口位置,塔式设备轻相下进上出、重相上进下出;再看两相是逆流还是错流;然后找反萃段和它的水相回路;最后看溶剂回收塔是不是接在有机相一侧。这四件东西看清楚,大部分流程图就能读懂。
本文图片版权归 ai3dtu.com 所有,转载请注明出处,侵权必究。